电池 / 催化
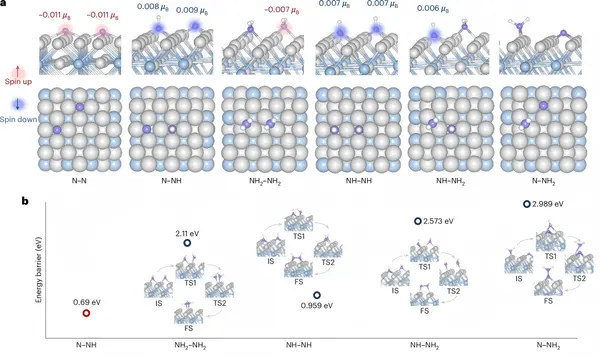
徐梽川Nature Chemistry:自旋调控N–N成键,磁化促进氨氧化反应
查看原文电化学氨氧化反应(AOR,NH₃ → N₂),可用于氨燃料电池、氨分解制氢和氨能转化过程。对于 Pt 基催化剂,AOR 通常先经历 NH₃ 部分脱氢,形成 *NH₂、*NH、*N 等 NHx 中间体,然后这些中间体发生 NHx–NHy 偶联,形成 N–N 键,最后进一步脱氢生成 N₂。这篇 Nature Chemistry 中,作者认为 AOR 最困难的步骤在于 NHx 中间体之间的二聚化成键过程,而这个过程可能受到催化剂表面自旋状态影响。
查看原文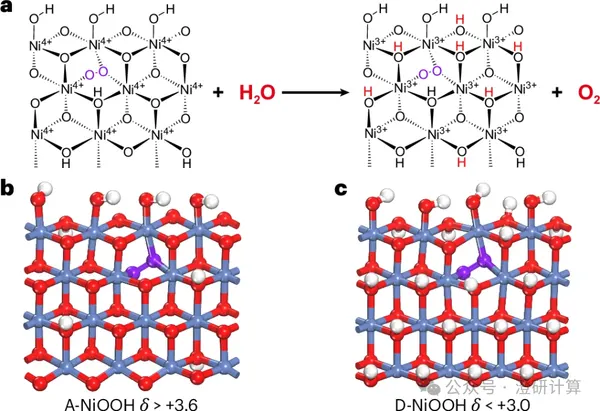
催化
Nature Chemistry:断电后还能产氧?长寿命 NiOOH 活性相揭示 Ni⁴⁺ 储存电荷机制
查看原文镍基 OER 催化剂通常会重构为 NiOOH,但真实活性结构和 O–O 成键机制仍不清楚。本文通过快速冷冻和冻干方法,从 OER 工况中分离出长寿命活性 NiOOH 相(A-NiOOH),发现它在纯水中、室温下、无外加电势时仍能持续释放氧气。作者进一步证明,A-NiOOH 是富含 Ni⁴⁺ 的 γ-NiOOH 活性相,体相中存在稳定的 Ni–O–O–Ni₂ 结构;Ni⁴⁺ 储存的电荷可以迁移到表面,驱动晶格氧释放和后续水分子氧化。理论计算构建了 A-NiOOH 结构模型,并通过 AEM/LOM 自由能比较、质子转移和 SOE 路径计算,解释体相储存电荷如何驱动水氧化。
查看原文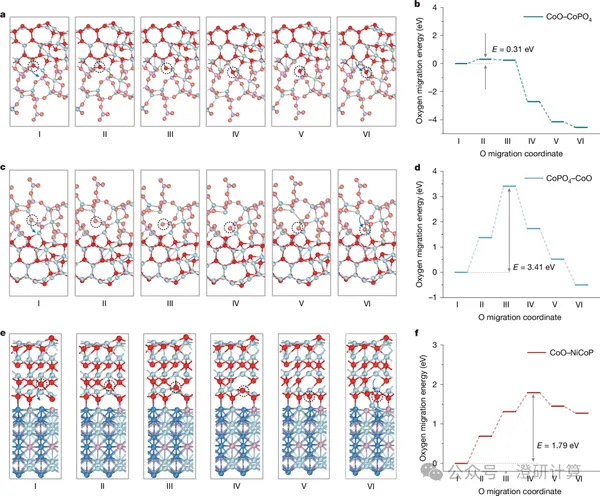
催化
Nature正刊计算 CI-NEB揭示万小时间歇海水电解阴极的动态钝化机制
查看原文可再生能源供电具有间歇性,频繁启停会使海水电解阴极从还原电位迅速升至高电位,导致催化剂氧化,并加剧Cl−等卤离子的吸附与腐蚀。北京化工大学孙晓明、周道金与香港城市大学刘彬等人据此设计了NiCoP–Cr2O3阴极,使其在停机时原位形成多层钝化结构,并在重新通电后恢复析氢活性,实现10,000小时碱性海水间歇电解。理论计算进一步分析了Co、P和Ni的氧化顺序、钝化层内的氧迁移、磷酸盐对Cl−吸附的抑制,以及Cr2O3对碱性析氢动力学的促进作用。
查看原文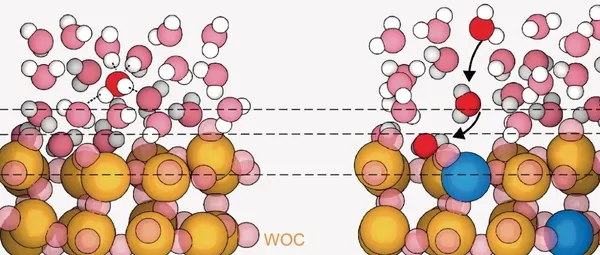
催化
Nat. Commun.:Ni掺杂如何重排界面水?AIMD+DFT解析苄位C(sp3)–H氧转移
查看原文水可以作为有机氧化反应的清洁氧源,但直接活化水和惰性苄位 C(sp3)–H 通常需要较高电位,容易同时引发析氧反应(OER),使法拉第效率下降。这篇 Nature Communications 工作中,上海交通大学 Xin-Hao Li 团队报道 Ni 掺杂 W₂C 预催化剂原位重构为 Ni–WOC。作者使用显式水 AIMD 比较界面氢键网络,并结合 RDF、d 带中心、Bader 电荷、水吸附能和反应自由能,解释 Ni 掺杂如何重排界面水,并使 *O 优先参与苄位氧转移而不是继续析氧。
查看原文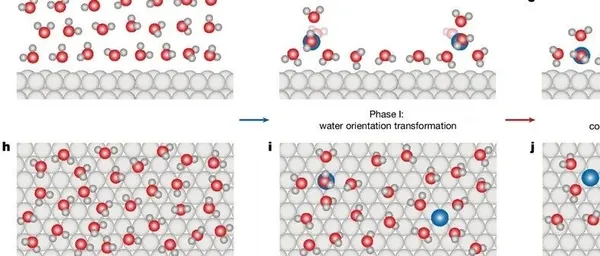
催化
Nature:双电层为何收缩?MLMD揭示电场增强机制
查看原文电催化界面的双电层结构会随电位变化,并影响局部电场和反应环境。这篇 Nature 工作研究了 Pt 电极在析氢反应条件下的双电层变化:电位逐渐负移时,界面水先调整取向和氢键网络,随后 K⁺ 部分脱水并靠近电极,使双电层内层收缩,局部电场进一步增强。作者采用机器学习分子动力学(MLMD)分析界面水振动、氢键、水合结构和离子分布,再用可压缩双电层模型解释不同阳离子及不同界面位置的电场变化。
查看原文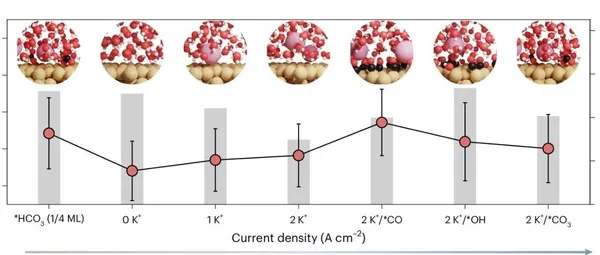
催化
Nat. Catal.:AIMD解析CO₂电解的界面水门控
查看原文CO₂ 电解中,提高电流密度并不一定能得到更多多碳产物。除了催化剂本身,覆盖在电极表面的水、离子和吸附物也在变化,影响反应物能否接近表面,以及反应所需的质子如何供给。这篇 Nature Catalysis 工作结合工况拉曼和从头算分子动力学(AIMD),提出“界面水门控”机制:K⁺ 和吸附物改变水的氢键网络,电场进一步调整水的朝向,两者共同影响 CO₂ 还原与析氢的竞争。
查看原文